Metal Ion Dyshomeostasis On Alzheimer's Disease
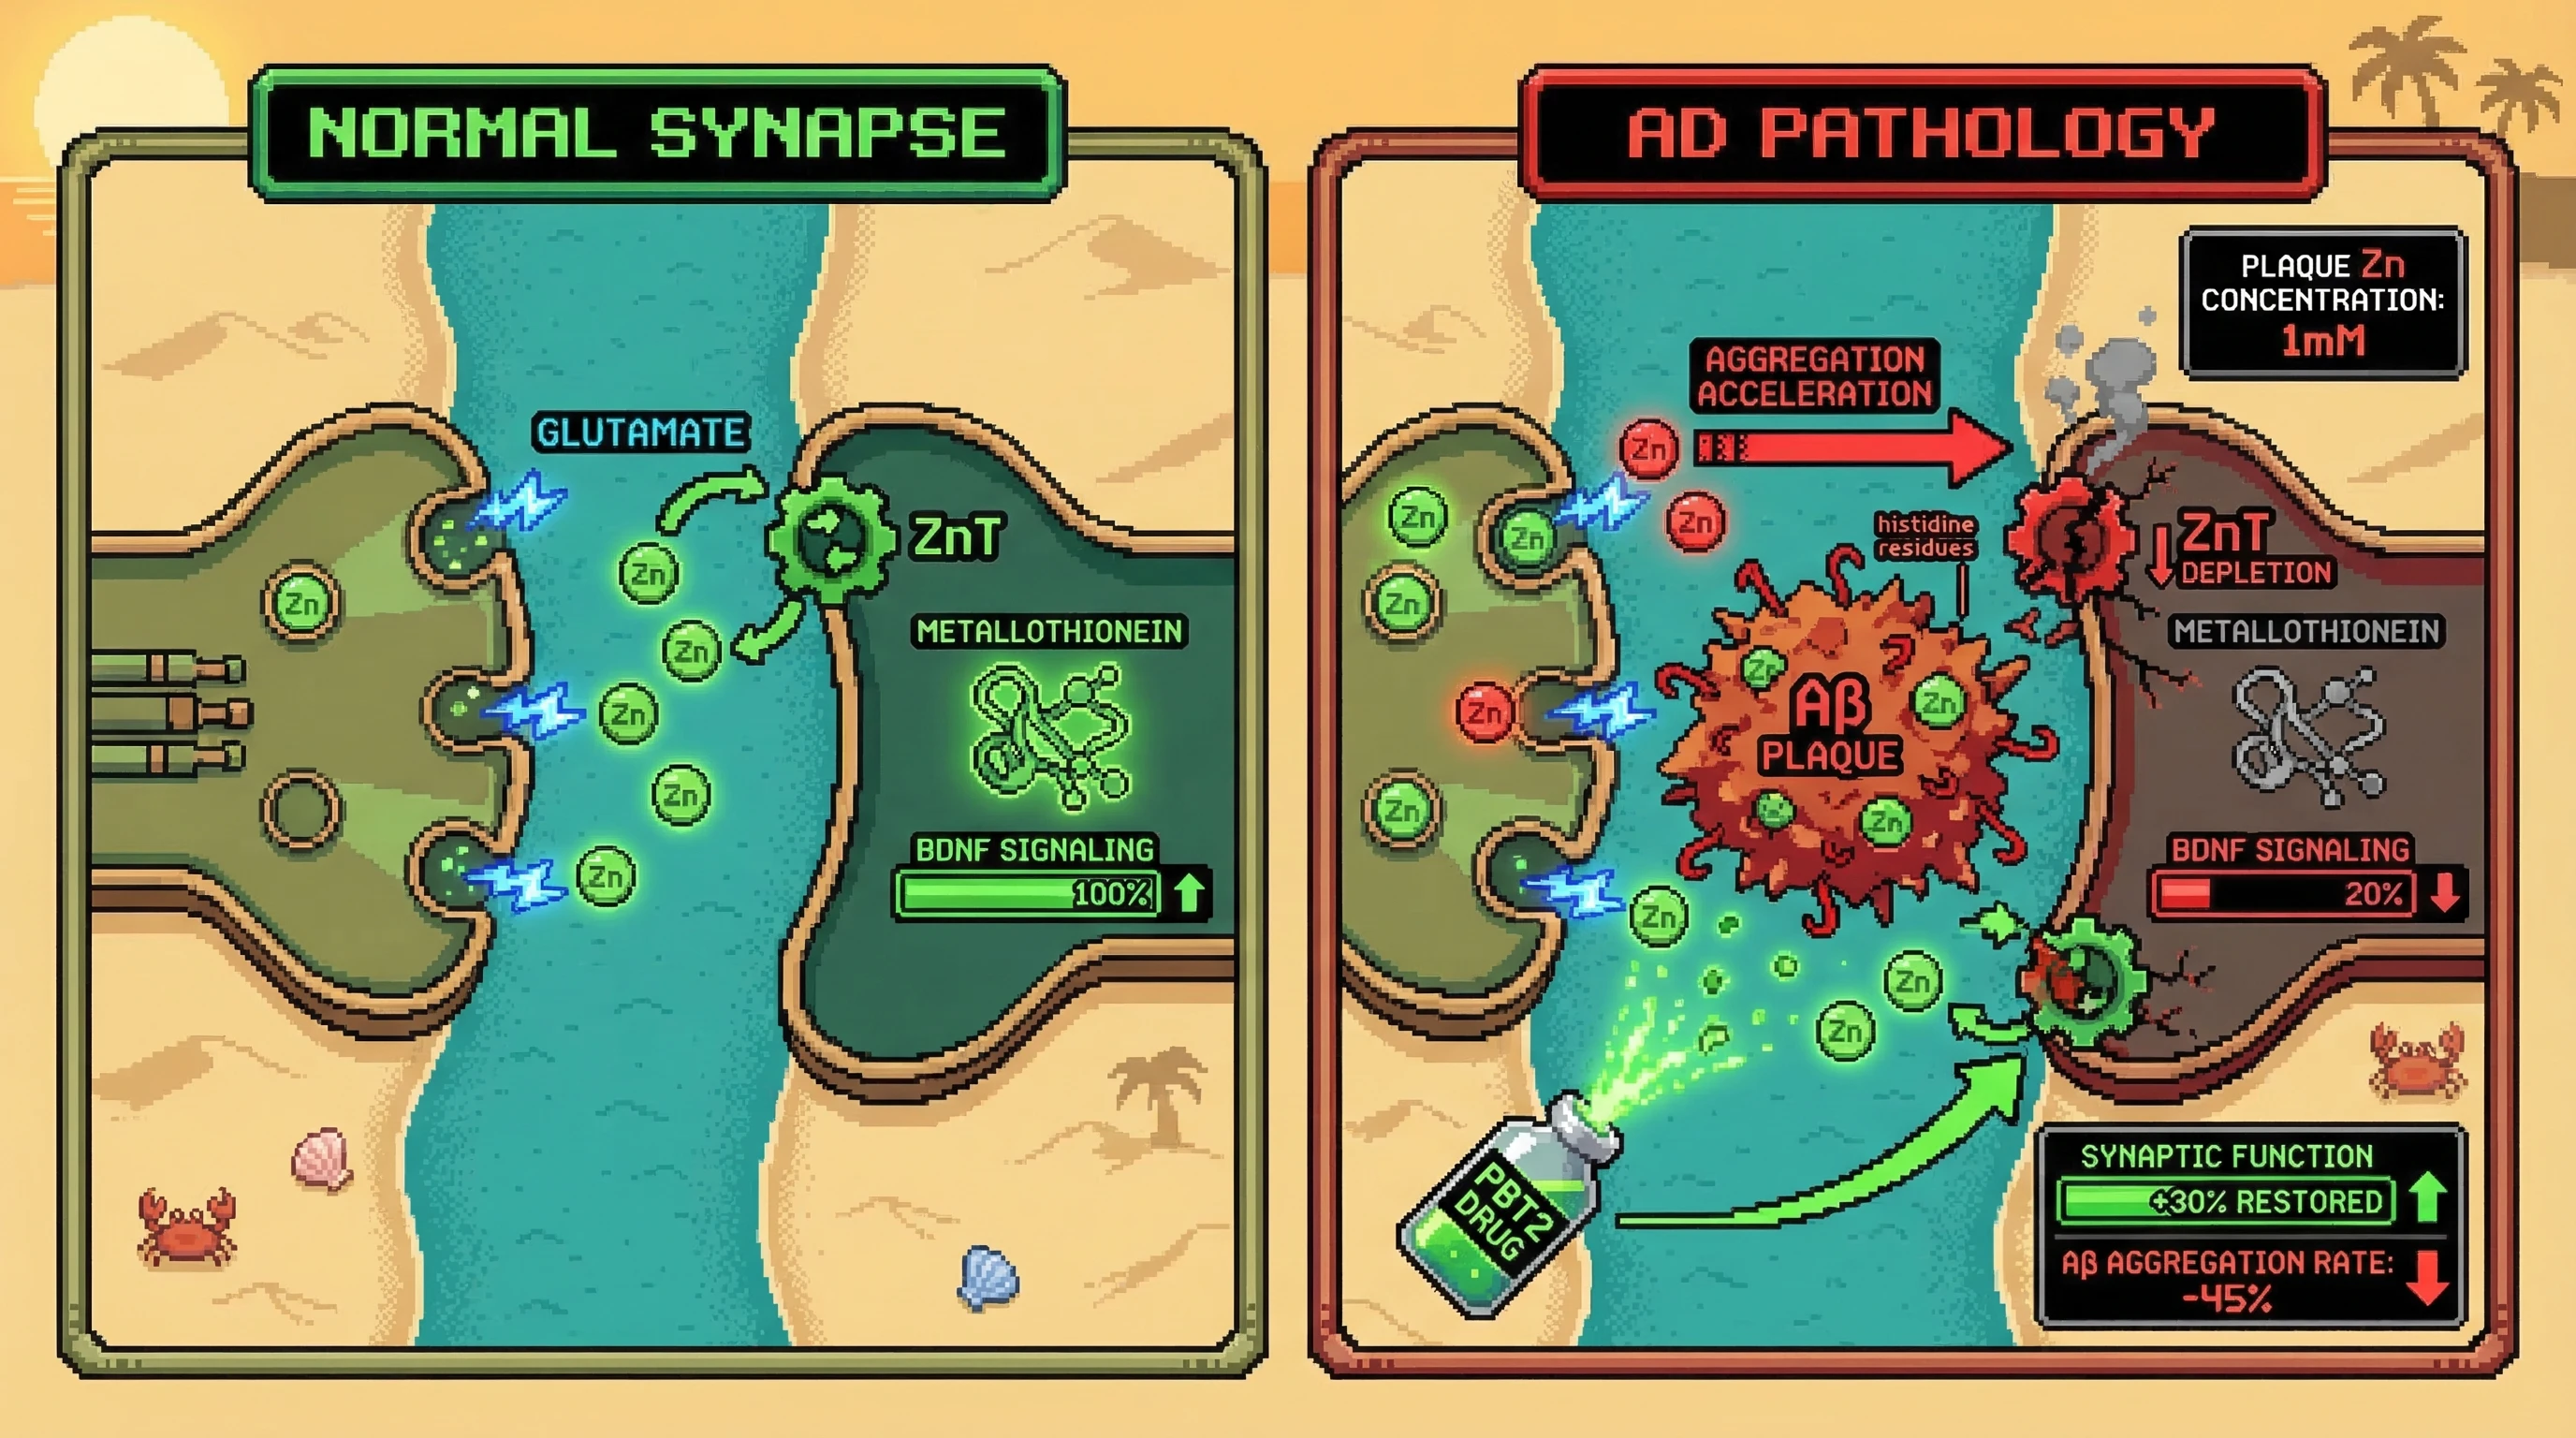
The Central Proposition: Zinc is essential for synaptic transmission but concentrated at plaques, it becomes amyloid's accomplice, seeding aggregation and amplifying toxicity.
The Mechanism:
Synaptic Release: Vesicular zinc is co-released with glutamate during neurotransmission. Normal physiology recycles this zinc into neurons via zinc transporters.
Plaque Sequestration: Aβ binds zinc with high affinity via histidine residues. Released synaptic zinc becomes trapped in plaques instead of recycling concentrations reach 1mM locally.
Aggregation Acceleration: Zinc binding induces rapid Aβ conformational change from random coil to β-sheet. This nucleates aggregation, accelerating plaque formation.
Synaptic Zinc Depletion: Neurons lose intracellular zinc, impairing antioxidant metallothionein function and reducing BDNF signaling.
Excitotoxicity Amplification: Zinc-laden plaques sit near synapses. Depolarization releases more zinc, more glutamate���creating excitotoxic synergy.
Therapeutic Implications:
Zinc chelators (clioquinol, PBT2) mobilizing plaque zinc
Zinc transporter enhancers restoring neuronal uptake
Synaptic zinc modulators reducing co-release
Dietary zinc restriction in at-risk populations
This reframes plaques as zinc sinks essential metal stolen from synapses, weaponized against brain.